Hội chứng Smith–Magenis (Smith–Magenis syndrome - SMS) là một rối loạn di truyền hiếm gặp xuất phát từ bất thường trên nhiễm sắc thể số 17. Bệnh đặc trưng bởi chậm phát triển trí tuệ, dị hình khuôn mặt nhẹ, rối loạn nhịp sinh học giấc ngủ đảo ngược (tiết melatonin ban ngày thay vì ban đêm) và các thách thức hành vi như tự gây thương tích hay ôm tự thắt chặt. Việc chẩn đoán xác định dựa trên xét nghiệm di truyền và can thiệp đòi hỏi sự phối hợp đa chuyên khoa.
Nội dung được biên soạn bởi Ban Biên tập Khoa Di truyền Y học và Bệnh hiếm, Bệnh viện Đa khoa Quốc tế Vinmec Times City.
1. Điều quan trọng nhất
Khác biệt lớn nhất của hội chứng Smith–Magenis là sự đảo ngược nhịp tiết melatonin sinh học khiến trẻ buồn ngủ ban ngày và thức giấc liên tục vào ban đêm. Nhận biết sớm các đặc điểm di truyền và hành vi giúp gia đình áp dụng các chiến lược quản lý môi trường phù hợp, tránh quy chụp trẻ cố tình chống đối, đồng thời phối hợp cùng bác sĩ để tối ưu hóa chất lượng sống [3,5].
2. Hội chứng Smith–Magenis là gì?
Hội chứng Smith–Magenis (Smith–Magenis syndrome - SMS) là một hội chứng vi mất đoạn di truyền (genetic microdeletion syndrome) hoặc do đột biến gen, ảnh hưởng đến nhiều hệ cơ quan trong cơ thể [1]. Bệnh được mô tả lần đầu tiên vào đầu những năm 1980 bởi hai nhà tư vấn di truyền Ann Smith và R. Ellen Magenis [1,2].
Ước tính tỷ lệ hiện mắc (prevalence) của hội chứng Smith–Magenis là khoảng 1 trên 15.000 đến 1 trên 25.000 trẻ sinh sống [2]. Tuy nhiên, do biểu hiện lâm sàng đa dạng và dễ nhầm lẫn với các rối loạn phát triển khác, tỷ lệ thực tế có thể cao hơn do nhiều trường hợp chưa được chẩn đoán [2]. Bệnh xuất hiện với tỷ lệ tương đương ở cả nam và nữ, không phân biệt chủng tộc hay địa lý [1,3].
2.1. Triệu chứng hoặc biểu hiện đặc trưng
Người mắc hội chứng Smith–Magenis thường có tập hợp các biểu hiện về thể chất, giấc ngủ, hành vi và phát triển trí tuệ [1-3]:
- Rối loạn giấc ngủ sinh học đặc trưng
Sự đảo ngược hormone: Nồng độ hormone melatonin - hormone điều hòa giấc ngủ - tăng cao vào ban ngày và giảm thấp vào ban đêm [3,4].
Biểu hiện: Trẻ ngủ rất nhiều vào ban ngày, thường xuyên buồn ngủ gật nhưng lại cực kỳ khó ngủ, tỉnh giấc nhiều lần trong đêm và thức dậy rất sớm [3,5].
- Đặc điểm hành vi và tâm thần
Hành vi bùng nổ: Thường xuất hiện khi trẻ lớn dần, bao gồm bùng nổ giận dữ (temper tantrums), ăn vạ nặng nề, hành vi gây hấn hoặc tự hủy hoại [1,6].
Hành vi tự tổn thương: Tự đập đầu vào vật cứng, tự cắn tay, tự cào xé da, tự rút móng tay/móng chân (onychotillomania) hoặc nhét vật thể lạ vào các lỗ tự nhiên (polyembolokoilamania) [1,6].
Hành vi đặc trưng: Tự ôm thắt chặt cơ thể (self-hugging) và hành vi liếm ngón tay rồi lật trang sách/vở ("lick and flip") [1,2].
- Hình thái khuôn mặt và thể chất
Khuôn mặt đặc trưng: Khuôn mặt vuông, trán rộng, hai mắt xa nhau, lông mày rậm gặp nhau ở giữa, sống mũi phẳng, môi trên mỏng cong hình chiếc cung (tentended upper lip), cằm nhô ra theo tuổi [1,3].
Âm giọng: Giọng nói trầm, khàn hoặc khàn đặc biệt ngay từ khi còn nhỏ [1].
Bàn tay: Bàn tay ngắn, rộng, có thể có nếp chằn đơn độc (nếp gấp khỉ) hoặc ngón tay ngắn [1].
- Phát triển và thần kinh
Chậm phát triển: Chậm phát triển vận động, chậm nói nghiêm trọng (ngôn ngữ tiếp nhận thường tốt hơn ngôn ngữ biểu đạt) [1,7].
Mức độ trí tuệ: Chậm phát triển trí tuệ (intellectual disability) từ mức độ nhẹ đến trung bình [1,7].
Thần kinh: Giảm trương lực cơ (hypotonia), giảm phản xạ gân xương, giảm cảm giác đau (khiến hành vi tự tổn thương kéo dài mà không dừng) [1,3].

2.2. Đây có phải tình trạng khẩn cấp?
Hội chứng Smith–Magenis bản thân là một rối loạn di truyền mãn tính suốt đời và không phải là một tình trạng cấp cứu y khoa bộc phát. Tuy nhiên, một số hành vi tự hủy hoại nghiêm trọng (như tự đập đầu gây chấn thương sọ não, tự chọc thủng màng nhĩ hay nhét vật nhọn vào cơ thể) hoặc các cơn bùng nổ mất kiểm soát có thể tạo ra các tình huống nguy hiểm cần sự can thiệp y tế tức thì [1,6].
2.3 Khi nào nên đi khám hoặc đưa trẻ đến cơ sở y tế?
Các dấu hiệu cảnh báo cần đưa trẻ đi khám chuyên khoa Di truyền / Nhi khoa:
- Rối loạn phát triển: Trẻ có biểu hiện chậm phát triển vận động và ngôn ngữ kèm theo rối loạn giấc ngủ nghiêm trọng ngay từ những năm đầu đời [1,5].
- Hành vi bất thường: Trẻ xuất hiện các hành vi tự gây tổn thương đặc trưng (tự rút móng, tự đập đầu) hoặc có nét mặt nghi ngờ hội chứng vi mất đoạn [1,6].
- Theo dõi định kỳ: Đã được chẩn đoán SMS nhưng biểu hiện rối loạn hành vi hoặc mất ngủ trở nên trầm trọng, ảnh hưởng nghiêm trọng đến sức khỏe của trẻ và gia đình [5,8].
2.4. Khi nào cần đưa trẻ đến cấp cứu ngay?
- Chấn thương do hành vi: Chấn thương vùng đầu, mắt hoặc cơ thể do hành vi tự đập đầu hay bùng nổ hành vi nghiêm trọng gây chảy máu không cầm [1,6].
- Dị vật đường thở/tiêu hóa: Trẻ nhét vật lạ nguy hại vào tai, mũi, họng hoặc đường tiêu hóa gây khó thở, hóc, chảy máu [1].
- Co giật: Xuất hiện co giật đột ngột (khoảng 11–30% trẻ SMS có thể kèm co giật) [1,3].
3. Nguyên nhân và cơ chế di truyền
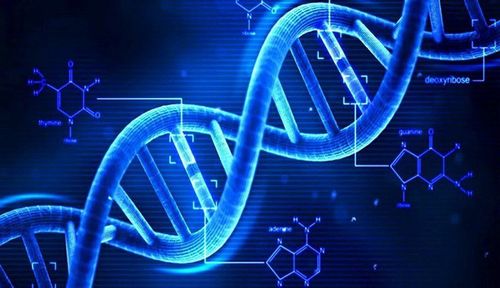
Hội chứng Smith–Magenis gây ra do sự thiếu hụt thông tin di truyền trên cánh ngắn (p) của nhiễm sắc thể số 17 tại vị trí 17p11.2 [1,9]:
- Mất đoạn 17p11.2: Khoảng 90% trường hợp là do một mất đoạn nhỏ (microdeletion) kích thước khoảng 3.7 Mb trên nhiễm sắc thể 17p11.2, làm mất đi nhiều gen bao gồm gen RAI1 (Retinoic Acid Induced 1) [1,9,10].
- Đột biến gen RAI1: Khoảng 5–10% trường hợp còn lại không do mất đoạn mà do đột biến điểm (point mutation) hoặc biến thể gây bệnh trên chính gen RAI1 [9,10].
- Gen RAI1 đóng vai trò là một yếu tố điều hòa phiên mã (transcription factor), kiểm soát sự hoạt động của hàng loạt gen khác liên quan đến nhịp sinh học ngày đêm (circadian rhythm), sự phát triển của chuẩn thần kinh và hành vi [9,10]. Sự sụt giảm 50% lượng protein RAI1 (suy giảm đơn liều - haploinsufficiency) là cơ chế chính dẫn đến hầu hết các biểu hiện lâm sàng của hội chứng Smith–Magenis [9,10].
- Hầu hết các trường hợp SMS xảy ra do đột biến mới xuất hiện (de novo mutation) trong quá trình hình thành giao tử (trứng hoặc tinh trùng) ở cha mẹ, không phải do cha mẹ di truyền sang [1,9]. Nguy cơ tái mắc ở các lần sinh sau của cha mẹ có con mắc SMS tân tạo là rất thấp (< 1%), trừ trường hợp khảm dòng mầm ở cha hoặc mẹ (germline mosaicism) [1].
4. Yếu tố nguy cơ
Vì hội chứng Smith–Magenis chủ yếu xuất phát từ các đột biến ngẫu nhiên (de novo) xảy ra trong quá trình thụ tinh, không có yếu tố nguy cơ về môi trường, lối sống hay tuổi tác của cha mẹ được ghi nhận là làm tăng rủi ro sinh con mắc SMS [1,9]. Hội chứng xảy ra ngẫu nhiên và ảnh hưởng bình đẳng đến mọi quần thể [2].
5. Chẩn đoán và xét nghiệm
Chẩn đoán hội chứng Smith–Magenis kết hợp giữa đánh giá biểu hiện lâm sàng và các xét nghiệm di truyền hiện đại [1,9,11]:
- Đánh giá lâm sàng: Nghi ngờ lâm sàng khi trẻ có tam chứng: Chậm phát triển + Rối loạn giấc ngủ sinh học + Hành vi tự tổn thương/hành vi đặc trưng [1,3].
- Xét nghiệm CMA / FISH: Phân tích vi mảng ADN (Chromosomal Microarray Analysis - CMA) hoặc Lai dạ quang tại chỗ (FISH): Là phương pháp tối ưu để phát hiện mất đoạn vi mô 17p11.2 (chiếm 90% trường hợp) [1,11].
- Giải trình tự gen RAI1: Giải trình tự gen thế hệ mới (NGS) hoặc giải trình tự gen RAI1: Được chỉ định khi kết quả CMA âm tính nhưng trẻ có biểu hiện lâm sàng rất điển hình của SMS nhằm tìm đột biến gen RAI1 [1,10,11].
- Cần phân biệt hội chứng Smith–Magenis với một số rối loạn di truyền và phát triển khác như Hội chứng Down, Hội chứng Prader-Willi, Hội chứng Williams, hoặc Rối loạn phổ tự kỷ (Autism Spectrum Disorder) [1,3].
6. Điều trị và theo dõi
Hiện chưa có phương pháp điều trị khỏi hoàn toàn gốc gen của hội chứng Smith–Magenis. Mục tiêu điều trị là quản lý triệu chứng, cải thiện giấc ngủ, kiểm soát hành vi và nâng cao chất lượng cuộc sống cho trẻ cùng gia đình [1,5,8]:
6.1. Điều trị và kiểm soát rối loạn giấc ngủ
Liệu pháp điều chỉnh hormone: Sử dụng Melatonin ngoại sinh vào buổi tối (để bổ sung lượng melatonin bị thiếu hụt ban đêm) phối hợp với thuốc chẹn thụ thể beta-1 (như acebutolol hoặc atenolol) vào buổi sáng để ngăn chặn việc sản xuất melatonin bất thường vào ban ngày [4,5,12].
Môi trường ngủ: Thiết lập vệ sinh giấc ngủ nghiêm ngặt, phòng ngủ tối và yên tĩnh [5].
6.2. Quản lý hành vi và tâm thần
Liệu pháp hành vi: Áp dụng liệu pháp Phân tích Hành vi Áp dụng (Applied Behavior Analysis - ABA) để tăng cường hành vi tích cực và giảm thiểu hành vi tự thương [1,8].
Dùng thuốc hỗ trợ: Thuốc chống tâm thần, thuốc điều hòa khí sắc hoặc thuốc kích thích thần kinh có thể được bác sĩ tâm thần chỉ định trong một số trường hợp để giảm bùng nổ hành vi hoặc tăng tập trung, tuy nhiên hiệu quả tùy thuộc từng cá thể [1,8].
6.3. Can thiệp đa chuyên khoa
Vận động: Vật lý trị liệu (Physical therapy) cải thiện trương lực cơ và vận động [1].
Ngôn ngữ: Âm nhung trị liệu / Ngôn ngữ trị liệu (Speech therapy) hỗ trợ phát triển giao tiếp và sử dụng ký hiệu giao tiếp thay thế [1,7].
Hoạt động: Hoạt động trị liệu (Occupational therapy) giúp trẻ thích nghi với sinh hoạt hàng ngày [1].
Người bệnh hoặc gia đình có thể làm gì?
An toàn môi trường: Tạo môi trường an toàn tại nhà: Bọc góc bàn nhọn, sử dụng dụng cụ bảo vệ đầu nếu trẻ đập đầu mạnh, cất giữ vật nhỏ nhọn xa tầm tay trẻ [1,6].
Lịch trình sinh hoạt: Xây dựng lịch trình hàng ngày cố định: Trẻ SMS phản ứng tốt với tính dự đoán được. Sử dụng bảng lịch trình bằng hình ảnh giúp trẻ bớt lo âu [1,8].
Hỗ trợ tinh thần: Tham gia các hội nhóm phụ huynh: Kết nối với các cộng đồng gia đình có con mắc hội chứng Smith–Magenis để chia sẻ kinh nghiệm và hỗ trợ tâm lý [1].
Chăm sóc người nuôi dưỡng: Áp lực chăm sóc trẻ rối loạn giấc ngủ và hành vi kéo dài là rất lớn. Cha mẹ cần tìm kiếm sự trợ giúp từ người thân hoặc dịch vụ hỗ trợ [1,5].
7. Tiên lượng và biến chứng
Tiên lượng tuổi thọ của người mắc hội chứng Smith–Magenis nhìn chung là bình thường nếu các biến chứng thể chất và chấn thương hành vi được kiểm soát tốt [1,3]. Người bệnh sẽ cần sự hỗ trợ sinh hoạt từ gia đình và xã hội suốt đời [1].
Các biến chứng có thể gặp bao gồm: Chấn thương tích tụ do hành vi tự hủy hoại, béo phì (do kiểm soát ăn uống kém ở tuổi trưởng thành), cong quẹo cột sống (scoliosis - gặp ở 60-65% bệnh nhân), khiếm thính hoặc nhiễm trùng tai tái diễn, và các vấn đề về thị giác (cận thị, lác) [1,3].
8. Phòng ngừa và chẩn đoán trước sinh
Do hầu hết các trường hợp SMS xảy ra đột ngột do đột biến mới (de novo), không có biện pháp phòng ngừa nguyên phát nào trong thai kỳ [1,9].
Đối với các gia đình đã có một con mắc SMS, mặc dù nguy cơ tái mắc ở lần sinh sau là rất thấp (< 1%), gia đình vẫn có thể lựa chọn tư vấn di truyền và thực hiện sàng lọc/chẩn đoán trước sinh (như chẩn đoán di truyền trước chuyển phôi PGT-M, chọc ối xét nghiệm CMA) cho các lần mang thai tiếp theo [1,11].

Câu hỏi thường gặp
1. Hội chứng Smith–Magenis có phải là một dạng Tự kỷ (Autism) không?
Trả lời: Không. Mặc dù hành vi ôm tự thắt chặt và chậm nói có nét giống tự kỷ, SMS là một rối loạn di truyền riêng biệt với cơ chế rối loạn giấc ngủ sinh học đặc thù do gen RAI1 [1,3].
2. Thuốc ngủ thông thường có giúp trẻ ngủ ngon vào ban đêm không?
Trả lời: Không hẳn. Khác với người bình thường bị mất ngủ, bệnh nhân SMS có sự đảo ngược hormone melatonin do di truyền. Do đó, chỉ dùng Melatonin đơn thuần khó giải quyết triệt để nếu không phối hợp chẹn melatonin ban ngày [4,5,12].
3. Hội chứng này có thể chữa khỏi khi trẻ lớn lên không?
Trả lời: Đột biến gen RAI1 là vĩnh viễn, nhưng bằng việc can thiệp hành vi sớm và liệu pháp điều chỉnh nhịp sinh học, nhiều trẻ có thể cải thiện đáng kể khả năng giao tiếp và giảm bớt tần suất hành vi bùng nổ [1,5,8].
Những điều cần nhớ
- Bệnh di truyền hiếm gặp: Hội chứng Smith–Magenis (SMS) là rối loạn di truyền do mất đoạn 17p11.2 hoặc đột biến gen RAI1.
- Đảo ngược giấc ngủ: Biểu hiện độc đáo nhất là rối loạn nhịp tiết melatonin làm đảo ngược giấc ngủ (thức đêm, ngủ ngày).
- Hành vi đặc trưng: Hành vi tự tổn thương (tự rút móng, đập đầu) và tự ôm là các dấu hiệu gợi ý lâm sàng quan trọng.
- Chẩn đoán chính xác: Chẩn đoán xác định dựa trên xét nghiệm vi mảng ADN (CMA) hoặc giải trình tự gen RAI1.
- Can thiệp toàn diện: Cần can thiệp đa chuyên khoa phối hợp giữa di truyền, nhi khoa, tâm thần, liệu pháp hành vi và giấc ngủ.
Tại Khoa Di truyền Y học và Bệnh hiếm, Bệnh viện ĐKQT Vinmec Times City, người bệnh có thể được tư vấn di truyền trước xét nghiệm nhằm đánh giá nguy cơ cá thể hóa dựa trên tiền sử bản thân và gia đình. Kết quả được bác sĩ giải thích chi tiết để xây dựng kế hoạch theo dõi và quản lý nguy cơ phù hợp.
Tài liệu tham khảo
Foster RH, Morris E, Smith ACM. Smith-Magenis Syndrome. In: Adam MP, Feldman J, Mirzaa GM, et al., eds. GeneReviews®. University of Washington, Seattle; 2001. Updated June 20, 2024. Accessed July 30, 2026. https://www.ncbi.nlm.nih.gov/books/NBK1310/ PMID: 20301487
Smith ACM, Magenis RE, Elsea SH. Overview of Smith-Magenis syndrome. Am J Med Genet C Semin Med Genet. 2010;154C(4):417-423. doi:10.1002/ajmg.c.30283. PubMed | DOI
Alaerts M, Debeer P, Ceulemans B, et al. Clinical and molecular characterization of Smith-Magenis syndrome. Eur J Med Genet. 2021;64(8):104250. doi:10.1016/j.ejmg.2021.104250. PubMed | DOI
De Leersnyder H. Inverted rhythm of melatonin secretion in Smith-Magenis syndrome. Neuro Endocrinol Lett. 2002;23 Suppl 1:17-19. PubMed
Gropman AL, Duncan WC, Smith ACM. Sleep and circadian rhythm abnormalities in Smith-Magenis syndrome: mechanisms and management strategies. CNS Drugs. 2006;20(7):581-598. doi:10.2165/00023210-200620070-00005. PubMed | DOI
Finucane BM, Dirrigl KH, Simon EW. Characterization of self-injurious behaviors in Smith-Magenis syndrome. Am J Ment Retard. 2001;106(1):52-58. doi:10.1352/0895-8017(2001)106<0052:COSBIS>2.0.CO;2. PubMed | DOI
Wilde L, Eden K, de Vries P, et al. Expressive and receptive language profiles in Smith-Magenis syndrome. J Intellect Disabil Res. 2022;66(5):432-445. doi:10.1111/jir.12920. PubMed | DOI
Laje G, Morse R, Zheng W, Smith ACM. Behavioral phenotypes and management in Smith-Magenis syndrome. Curr Opin Psychiatry. 2010;23(5):425-430. doi:10.1097/YCO.0b013e32833cf088. PubMed | DOI
Girirajan S, Elsea SH. Molecular genetics and clinical spectrum of Smith-Magenis syndrome. Curr Genomics. 2009;10(5):354-365. doi:10.2174/138920209788921010. PubMed | DOI
Edelman EA, Girirajan S, Elsea SH. RAI1 haploinsufficiency causes Smith-Magenis syndrome phenotypes. Eur J Hum Genet. 2007;15(9):943-950. doi:10.1038/sj.ejhg.5201865. PubMed | DOI
Nevada A, Smith ACM, Elsea SH. Diagnostic workflows for microdeletion syndromes: focus on 17p11.2 and RAI1 testing. Mol Genet Genomic Med. 2023;11(4):e2130. doi:10.1002/mgg3.2130. PubMed | DOI
De Leersnyder H, de Blois MC, Claustrat B, et al. Beta-1-adrenergic antagonists and melatonin reset the circadian rhythm of sleep in Smith-Magenis syndrome. J Med Genet. 2001;38(1):72-78. doi:10.1136/jmg.38.1.72. PubMed | DOI
Để đặt lịch khám tại viện, Quý khách vui lòng bấm số HOTLINE, đặt mua GÓI DỊCH VỤ hoặc đặt lịch trực tiếp TẠI ĐÂY. Tải và đặt lịch khám tự động trên ứng dụng My Vinmec để quản lý, theo dõi lịch và đặt hẹn mọi lúc mọi nơi ngay trên ứng dụng.