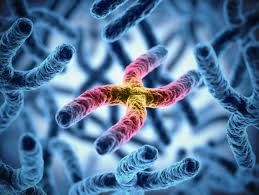
Hội chứng Cri du Chat (còn gọi là hội chứng tiếng mèo kêu hoặc hội chứng 5p-) là một rối loạn di truyền hiếm gặp do tình trạng mất một đoạn di truyền trên nhánh ngắn (nhánh p) của nhiễm sắc thể số 5. Bệnh đặc trưng bởi tiếng khóc cao, thé, có âm điệu giống như tiếng mèo kêu ở trẻ sơ sinh, đi kèm với đầu nhỏ, giảm trương lực cơ, chậm phát triển thể chất và trí tuệ nghiêm trọng cùng các đặc điểm khuôn mặt đặc thù.
Nội dung được biên soạn bởi Ban Biên tập Khoa Di truyền Y học và Bệnh hiếm, Bệnh viện Đa khoa Quốc tế Vinmec Times City.
Tiếng khóc giống như mèo kêu – dấu hiệu đặc trưng nhất của bệnh – thường mờ nhạt dần khi trẻ lớn lên, nhưng các khó khăn về phát triển trí tuệ, ngôn ngữ và vận động sẽ kéo dài suốt đời. Hội chứng không thể chữa khỏi hoàn toàn bằng thuốc, nhưng việc chẩn đoán xác định sớm qua các kỹ thuật di truyền hiện đại cùng chương trình can thiệp phục hồi chức năng đa chuyên khoa tích cực sẽ giúp trẻ phát huy tối đa khả năng tự lập và nâng cao chất lượng cuộc sống.
Hội chứng Cri du Chat là gì?
Hội chứng Cri du Chat (Cri du Chat syndrome - 5p- syndrome), trong tiếng Pháp có nghĩa là "tiếng kêu của mèo", được mô tả lần đầu tiên bởi bác sĩ Jérôme Lejeune vào năm 1963. Tên gọi này xuất phát từ tiếng khóc đặc trưng của trẻ sơ sinh mắc bệnh, do bất thường ở thanh quản và hệ thần kinh gây ra.
Bệnh xảy ra với tỷ lệ khoảng 1 trên 20.000 đến 1 trên 50.000 trẻ sinh sống, xuất hiện ở nữ giới nhiều hơn nam giới (tỷ lệ khoảng 4:3). Sự mất đi một phần thông tin di truyền trên nhánh ngắn của nhiễm sắc thể 5 (vùng 5p15) làm thiếu hụt các gen quan trọng đóng vai trò điều hòa sự phát triển của não bộ, cấu trúc khuôn mặt và thanh quản.
Triệu chứng và biểu hiện lâm sàng
Mức độ nghiêm trọng của các triệu chứng tùy thuộc vào kích thước và vị trí chính xác của đoạn nhiễm sắc thể 5p bị mất:
Tiếng khóc đặc trưng ở trẻ sơ sinh (Dấu hiệu điển hình): Trẻ sơ sinh phát ra tiếng khóc âm tần cao, the thé, âm điệu rất giống tiếng mèo kêu. Nguyên nhân do thanh quản phát triển không hoàn thiện (thanh quản nhỏ, sụn nắp thanh quản mềm) kết hợp với tổn thương thần kinh. Dấu hiệu này thường mất đi hoặc giảm rõ rệt sau vài tháng đến vài năm đầu đời.
Đặc điểm thể chất và khuôn mặt:
- Cân nặng khi sinh thấp, trẻ phát triển thể chất chậm.
- Tật đầu nhỏ (microcephaly).
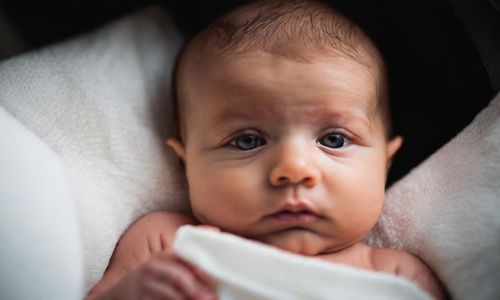
- Mặt tròn (hình mặt mặt trăng ở trẻ nhỏ), hai mắt xa nhau (hypertelorism), nếp gấp da ở góc mắt (epicanthic folds).
- Sống mũi tẹt, cằm nhỏ thu lùi về sau (micrognathia), tai thấp hoặc biến dạng nhẹ.
- Giảm trương lực cơ (Hypotonia): Cơ bắp yếu, mềm dẻo ở thời kỳ sơ sinh làm trẻ gặp khó khăn trong việc bú, nuốt, giữ cổ và lẫy. Khi lớn lên, một số trẻ có thể chuyển sang trạng thái tăng trương lực cơ.
- Chậm phát triển tâm thần - vận động: Trẻ chậm biết ngồi, bò, đi; suy giảm trí tuệ từ mức độ trung bình đến nặng. Khả năng phát triển ngôn ngữ bị ảnh hưởng nghiêm trọng (trẻ hiểu tốt hơn khả năng diễn đạt bằng lời nói).
- Đặc điểm hành vi: Tăng động, lo âu, tự cắn hoặc đập đầu vào vật cứng, bộc phát cảm xúc hoặc phản ứng mạnh với tiếng động lớn.
- Dị tật bẩm sinh đi kèm: Khoảng 15–20% trẻ có dị tật tim bẩm sinh (như còn ống động mạch, thông liên thất), bất thường hệ tiết niệu hoặc vẹo cột sống khi lớn.
Đây có phải tình trạng khẩn cấp?
Hội chứng Cri du Chat là một bệnh lý di truyền mạn tính suốt đời và không phải là tình trạng cấp cứu y khoa bộc phát.
Tuy nhiên, các biến chứng ở trẻ sơ sinh mắc bệnh có thể đe dọa tính mạng và cần được xử trí cấp cứu:
- Suy hô hấp / Khó thở nặng: Do bất thường cấu trúc thanh quản hoặc tình trạng hít sặc thực phẩm do nuốt kém.
- Suy dinh dưỡng nặng và mất nước: Trẻ bỏ bú, phản xạ nuốt kém dẫn đến suy kiệt.
- Cơn tím tái: Liên quan đến các dị tật tim bẩm sinh phức tạp chưa được phát hiện.
- Khi nào nên đi khám hoặc đưa trẻ đến cơ sở y tế?
Đến cơ sở y tế cấp cứu ngay lập tức khi:
- Trẻ sơ sinh bị sặc sữa, thở rít nghiêm trọng, co kéo lồng ngực hoặc tím tái môi/mặt.
- Trẻ có biểu hiện lơ mơ, sốt cao kèm co giật hoặc không thể bú/uống.
Đặt lịch khám tại Chuyên khoa Di truyền Y học hoặc Nhi khoa khi:
- Trẻ sơ sinh có tiếng khóc cao bất thường giống tiếng mèo kêu.
- Nhận thấy trẻ có kích thước đầu nhỏ, cân nặng sơ sinh thấp bất thường kèm giảm trương lực cơ (mềm dẻo).
- Trẻ chậm đạt các mốc phát triển vận động (chậm lẫy, ngồi, đi) hoặc chậm nói rõ rệt.
- Trẻ có các đặc điểm hình thái khuôn mặt nghi ngờ dị tật di truyền.
Nguyên nhân và cơ chế di truyền
Cơ chế gen
Hội chứng xảy ra do sự mất đoạn (deletion) một phần chất liệu di truyền trên nhánh ngắn của nhiễm sắc thể số 5 (ký hiệu là 5p-). Vùng bị mất liên quan đến các gen cốt lõi như CTNND2 (liên quan đến suy giảm trí tuệ) và SEMA5A (phát triển thần kinh). Kích thước đoạn mất càng lớn thì biểu hiện lâm sàng và mức độ chậm phát triển của trẻ càng nghiêm trọng.
Phương thức di truyền
Mất đoạn ngẫu nhiên (De novo): Chiếm khoảng 85% các trường hợp. Đột biến này tự phát sinh ngẫu nhiên trong quá trình hình thành trứng hoặc tinh trùng của bố mẹ, hoặc trong giai đoạn phân chia phôi sớm. Bố mẹ hoàn toàn có bộ nhiễm sắc thể bình thường.
Chuyển đoạn nhiễm sắc thể cân bằng ở bố/mẹ: Chiếm khoảng 10–15% các trường hợp. Bố hoặc mẹ mang chuyển đoạn nhiễm sắc thể cân bằng liên quan đến nhiễm sắc thể số 5 (không có biểu hiện bệnh vì lượng chất liệu di truyền vẫn đầy đủ), nhưng khi truyền cho con lại gây ra tình trạng mất đoạn 5p (chuyển đoạn không cân bằng).
Trường hợp thể khảm hoặc bất thường cấu trúc khác: Chiếm tỷ lệ rất nhỏ.
Yếu tố nguy cơ
Sự xuất hiện đột biến mất đoạn de novo trên nhiễm sắc thể 5p là sự kiện sinh học hoàn toàn ngẫu nhiên. Không có bằng chứng nào cho thấy lối sống, môi trường, ăn uống hay thuốc men của người mẹ trước và trong thai kỳ gây ra đột biến này.
Yếu tố nguy cơ duy nhất được xác định là bố hoặc mẹ mang chuyển đoạn nhiễm sắc thể cân bằng liên quan đến nhiễm sắc thể số 5.
Chẩn đoán và xét nghiệm
Chẩn đoán trước sinh
Siêu âm thai kỳ: Có thể gợi ý qua các dấu hiệu như thai chậm phát triển trong tử cung (IUGR), tăng độ dày da sau cổ, dị tật tim hoặc bất thường não bộ.
Chẩn đoán di truyền trước sinh: Thực hiện chọc ối (amniocentesis) hoặc sinh thiết gai nhau (CVS) để làm xét nghiệm Nhiễm sắc thể đồ (Karyotype) hoặc Microarray (aCGH) nếu thai kỳ có nguy cơ cao.
Xét nghiệm di truyền chẩn đoán sau sinh (Tiêu chuẩn vàng)
Nhiễm sắc thể đồ (Karyotype): Giúp phát hiện các đoạn mất lớn trên nhánh ngắn nhiễm sắc thể 5 và xác định các trường hợp chuyển đoạn cấu trúc.
Kỹ thuật Lai huỳnh quang tại chỗ (FISH) / Microarray (aCGH): Cần thiết khi đoạn mất quá nhỏ (vi mất đoạn - microdeletion) mà phương pháp Karyotype thông thường không quan sát được dưới kính hiển vi.
Lập Karyotype cho bố mẹ: Bắt buộc thực hiện khi trẻ được xác định mắc bệnh nhằm kiểm tra xem bố hoặc mẹ có mang chuyển đoạn cân bằng hay không.
Các đánh giá hỗ trợ khác
Siêu âm tim & Hệ tiết niệu: Tầm soát dị tật tim bẩm sinh và bất thường cấu trúc thận.
Nội soi/Đánh giá Tai Mũi Họng & Âm ngữ: Đánh giá chức năng nuốt và cấu trúc thanh quản.
Đánh giá tâm lý - phát triển: Xác định mức độ chậm phát triển nhận thức và hành vi để xây dựng lộ trình can thiệp.
Điều trị và theo dõi
Chưa có phương pháp điều trị triệt để giúp khôi phục đoạn nhiễm sắc thể 5p bị mất. Quản lý hội chứng Cri du Chat tập trung vào can thiệp sớm và hỗ trợ đa chuyên khoa toàn diện:
Âm ngữ trị liệu và Giao tiếp tăng cường (AAC): Trẻ bị hạn chế nghiêm trọng về ngôn ngữ nói, do đó việc hướng dẫn trẻ dùng ngôn ngữ ký hiệu, bảng hình ảnh (PECS) hoặc thiết bị hỗ trợ giao tiếp là cực kỳ quan trọng.
Vật lý trị liệu (PT) và Hoạt động trị liệu (OT): Vật lý trị liệu giúp cải thiện trương lực cơ yếu, hỗ trợ trẻ tập ngồi, đi và giữ thăng bằng. Hoạt động trị liệu giúp cải thiện vận động tinh (cầm nắm, tự ăn uống).
Hỗ trợ dinh dưỡng: Với trẻ sơ sinh bị giảm trương lực cơ nuốt kém, có thể cần dùng ống xông dạ dày tạm thời hoặc áp dụng các kỹ thuật tập nuốt an toàn để tránh hít sặc.
Can thiệp hành vi & Giáo dục đặc biệt: Áp dụng liệu pháp hành vi để giảm các hành vi tự gây tổn thương, tăng động, và hỗ trợ trẻ hòa nhập môi trường giáo dục.
Điều trị y khoa chuyên khoa: Phẫu thuật sửa chữa dị tật tim bẩm sinh (nếu có), đeo nẹp chỉnh hình cột sống hoặc dùng thuốc điều trị hành vi/động kinh theo chỉ định.
Tiên lượng và biến chứng
Tiên lượng
Hầu hết trẻ mắc hội chứng Cri du Chat có thể sống đến tuổi trưởng thành nếu không có dị tật tim bẩm sinh nghiêm trọng hoặc biến chứng viêm phổi hít sặc ở giai đoạn sơ sinh. Khả năng đi lại, giao tiếp và tự chăm sóc bản thân phụ thuộc rất lớn vào kích thước đoạn mất gen và mức độ can thiệp phục hồi chức năng sớm.
Biến chứng lâu dài
Vẹo cột sống tiến triển do giảm trương lực cơ kéo dài.
Bệnh lý nha chu, mọc răng lệch lạc do dị dạng hàm.
Khó khăn nghiêm trọng trong việc tự lập hoàn toàn khi trưởng thành.
Phòng ngừa và tư vấn di truyền
Hội chứng Cri du Chat không thể phòng ngừa hoàn toàn ở các trường hợp đột biến tự phát. Tuy nhiên, Tư vấn di truyền (Genetic counseling) mang lại giá trị cốt lõi cho việc định hướng sinh sản của gia đình:
Nếu trẻ mắc bệnh do đột biến ngẫu nhiên (De novo): Nguy cơ tái mắc ở các lần sinh tiếp theo của cha mẹ là rất thấp (<1%).
Nếu bố hoặc mẹ mang chuyển đoạn nhiễm sắc thể cân bằng: Nguy cơ sinh con tiếp theo mắc hội chứng Cri du Chat hoặc các bất thường nhiễm sắc thể khác sẽ cao hơn đáng kể.
Giải pháp hỗ trợ sinh sản: Cặp vợ chồng mang chuyển đoạn cân bằng có thể thực hiện Thụ tinh trong ống nghiệm kết hợp Sàng lọc trước chuyển phôi bất thường cấu trúc nhiễm sắc thể (PGT-SR) để sàng lọc và chọn lọc phôi không mang mất đoạn/lặp đoạn nhiễm sắc thể trước khi cấy vào tử cung, hoặc thực hiện chẩn đoán trước sinh (chọc ối) cho các thai kỳ.

Những điều cần nhớ
- Hội chứng Cri du Chat do mất đoạn trên nhánh ngắn nhiễm sắc thể 5 (5p-) gây ra.
- Biểu hiện đặc trưng gồm tiếng khóc như mèo kêu ở trẻ sơ sinh, tật đầu nhỏ, giảm trương lực cơ và chậm phát triển trí tuệ.
- Chẩn đoán xác định bằng xét nghiệm Nhiễm sắc thể đồ (Karyotype) hoặc Microarray (aCGH).
- Bố mẹ của trẻ mắc bệnh bắt buộc phải xét nghiệm Karyotype để kiểm tra chuyển đoạn cân bằng.
- Can thiệp sớm đa chuyên khoa giúp trẻ cải thiện tối đa khả năng vận động, giao tiếp và chất lượng sống.
Tại Khoa Di truyền Y học và Bệnh hiếm, Bệnh viện ĐKQT Vinmec Times City, người bệnh có thể được tư vấn di truyền trước xét nghiệm nhằm đánh giá nguy cơ cá thể hóa dựa trên tiền sử bản thân và gia đình. Kết quả được bác sĩ giải thích chi tiết để xây dựng kế hoạch theo dõi và quản lý nguy cơ phù hợp.
Lưu ý
Nội dung này nhằm mục đích giáo dục sức khỏe, không thay thế tư vấn, chẩn đoán hoặc điều trị cá thể hóa từ bác sĩ chuyên khoa.
Tài liệu tham khảo
Cerruti Mainardi P. Cri du Chat syndrome. Orphanet J Rare Dis. 2006;1:33. doi:10.1186/1750-1172-1-33. PubMed | DOI
Cleveland Clinic. Cri du Chat Syndrome. Updated October 18, 2022. Accessed July 31, 2026. https://my.clevelandclinic.org/health/diseases/24084-cri-du-chat-syndrome
Liverani ME, Spano A, Danesino C, et al. Children and adults with Cri du Chat syndrome: Survey of physical and behavioral characteristics, genes involved, and development. Am J Med Genet A. 2019;179(8):1509-1516. doi:10.1002/ajmg.a.61203. PubMed | DOI
National Institutes of Health (NIH) Genetic and Rare Diseases Information Center (GARD). Cri du chat syndrome. Accessed July 31, 2026. https://rarediseases.info.nih.gov/diseases/6216/cri-du-chat-syndrome
MedlinePlus Genetics. Cri du chat syndrome. National Library of Medicine (US). Updated Murch 1, 2020. Accessed July 31, 2026. https://medlineplus.gov/genetics/condition/cri-du-chat-syndrome/
Câu hỏi thường gặp
1. Tiếng khóc như mèo kêu của trẻ có kéo dài suốt đời không?
Không. Tiếng khóc đặc trưng này thường rõ nhất trong vài tháng đầu sau sinh và sẽ mờ nhạt dần hoặc biến mất khi thanh quản của trẻ phát triển và lớn lên.
2. Xét nghiệm NIPT khi mang thai có phát hiện được hội chứng Cri du Chat không?
Một số gói xét nghiệm NIPT mở rộng (có tầm soát vi mất đoạn) có thể phát hiện nguy cơ mắc hội chứng Cri du Chat (mất đoạn 5p). Tuy nhiên, NIPT chỉ là xét nghiệm sàng lọc. Nếu kết quả NIPT dương tính, thai phụ bắt buộc phải thực hiện chọc ối để làm xét nghiệm Karyotype hoặc Microarray để chẩn đoán xác định.
3. Bệnh này có chữa khỏi hoàn toàn được không?
Hiện chưa có phương pháp điều trị tận gốc để sửa chữa đoạn nhiễm sắc thể bị mất. Tuy nhiên, nếu được can thiệp âm ngữ, vật lý trị liệu và giáo dục đặc biệt từ sớm, nhiều trẻ có thể phát triển kỹ năng giao tiếp tốt, tự đi lại và thực hiện được các hoạt động sinh hoạt cá nhân cơ bản.
Để đặt lịch khám tại viện, Quý khách vui lòng bấm số HOTLINE, đặt mua GÓI DỊCH VỤ hoặc đặt lịch trực tiếp TẠI ĐÂY. Tải và đặt lịch khám tự động trên ứng dụng My Vinmec để quản lý, theo dõi lịch và đặt hẹn mọi lúc mọi nơi ngay trên ứng dụng.